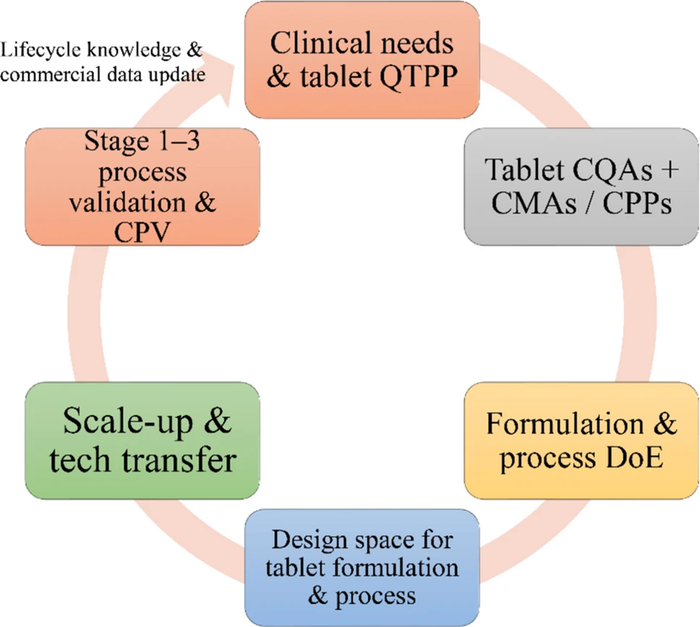
质量源于设计(QbD)与实验设计(DoE)是现代制药开发核心,但多数指南仍将配方开发、工艺优化和工艺验证割裂。泰国研究团队专门聚焦口服片剂,把已发表QbD案例按“配方到验证”完整路径重新串了起来。
目标产品质量概况(QTPP)
QTPP作为QbD体系的顶层纲领,其设定必须锚定临床用途与患者需求,而非单纯迁就生产便利性,并以此为起点系统性推导关键质量属性(CQA)、关键物料属性(CMA)及关键工艺参数(CPP)。
以常规速释片剂为例,其QTPP核心要素通常涵盖剂量规格、释放行为、剂型规格,以及崩解时限、溶出曲线、稳定性等关键指标。量化目标可设定为:关键属性的工艺能力指数(Cpk)≥1.33;在pH 1.2–6.8多介质中30分钟溶出度达80%–85%;崩解时限≤15分钟;脆碎度<1%;且需与参比制剂保持生物等效。
在布洛芬片剂的开发案例中,QTPP被精准转化为具体的工艺控制目标:片重770.25 mg±5%、硬度90–140 N、崩解时限≤15分钟,并通过工艺验证确认在制粒时间3–12分钟、干燥温度45–60°C、压片压力6–18 kN的操作范围内,产品均能稳定达标。研究同时揭示了工艺参数与质量属性的关联规律:随着压片压力升高,片剂孔隙率降低,崩解时限相应由5–6分钟延长至12–13分钟。
针对复杂制剂,如多潘立酮-伊托必利双层片,采用Box-Behnken实验设计进行处方工艺优化,严格控制双层片重偏差分别为±7.5%和±5%;口腔崩解片(ODT)的崩解时限控制在30–60秒,速释层30分钟释放度达80%–85%,且在40°C/75%RH加速条件下可稳定存放6个月。
有效的QTPP核心价值不在于罗列繁杂的数值指标,而在于确保每一项质量目标均与患者临床使用体验及治疗性能建立清晰关联。相较于机械照搬药典限度,少量有充分科学依据的量化目标更能精准指导CQA的筛选、风险评估的开展以及设计空间的构建,真正实现QbD的核心理念。
关键质量属性(CQA)
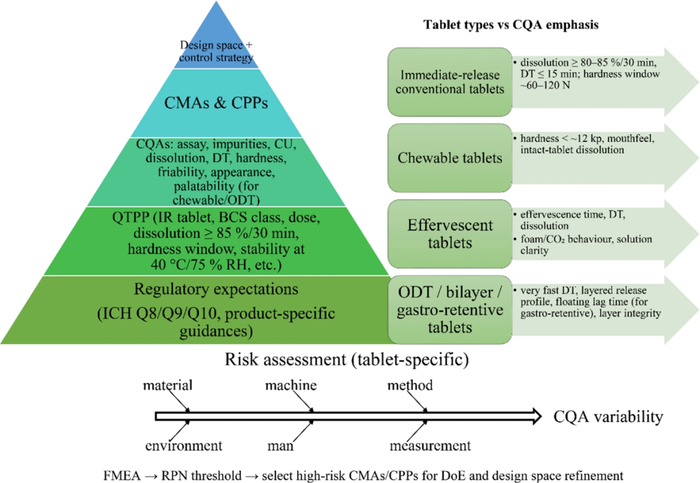
在QbD体系中,CQA是指必须控制在既定限度内的物理、化学、生物或微生物学特性,以确保成品质量性能达标。ICH Q6A提供了检测基准,但QbD要求从科学和风险角度论证特定属性为何关键,并与QTPP建立关联。
ICH Q6A给出鉴别、含量、杂质、溶出、剂量均匀性等基线,QbD还要求基于科学与风险说明其关键性。速释片常见CQA包括含量95–105%、杂质、含量均匀度、溶出、崩解≤15 min、硬度、脆碎度、外观和稳定性;咀嚼片增加口感,硬度宜<12 kP,完整片也须测溶出;泡腾片关注泡沫与溶出。市场产品分析揭示了仅依据药典最低标准的局限性——孟加拉国速释环丙沙星片剂虽均符合药典限度,但硬度差异达35-90 N,崩解时间从不足5分钟到近15分钟不等。这表明制造商未始终将机械性能和使用性能作为CQA纳入考量,仅基于药典规格的CQA清单可能遗漏"边缘合规"产品中临床相关的变异性。
案例研究表明,CQA为QTPP与处方工艺设计之间提供了桥梁。以盐酸二甲双胍速释片为例,抗拉强度、脆碎度、崩解时间和溶出率被定义为CQA,因子分析显示少量物料属性和压实参数即可解释大部分变异性。CQA应随生命周期动态更新。放大与商业化中,层裂、粘冲、顶裂等若缺陷率超0.1–0.5%即可能变关键。布洛芬和氯吡格雷案例表明,新知识会更新CQA和CPP:崩解时间可随压片力从5–6 min延至12–13 min,脆碎度在长润滑时间下接近1%,需收紧限度。工业案例将堆密度、混合均匀度等中间属性视为CQA:氯吡格雷最终CQA为含量均匀度和释放,中间CQA含堆密度0.55–0.61 g/mL、振实密度0.76–0.79 g/mL、混合RSD<5%;在7–9 MPa、20–30 rpm、2.0–3.0 mm辊隙下,5–23 kN压片可达30 min释放≥80%、脆碎<0.5%、含量变异<15%,并控制含量95–105%、RSD<5%。
多项文献警告不应泛化CQA——过多属性标定为关键属性会导致控制策略膨胀、优先级混乱。应以ICH Q9为框架,基于患者伤害严重程度和暴露-反应分析筛选CQA。CQA清单在产品生命周期中需动态更新,是持续数据驱动过程,应优先患者影响与工艺敏感性,而非易测性。开发者应维持精简的核心CQA集,将次要属性作为监测性非关键指标。
风险评估与概率化设计空间
在QbD框架下,风险评估旨在识别对药品质量属性最具影响力的变量因素,并据此确定研究优先级。依据ICH Q9的指导原则,行业普遍采用鱼骨图、失效模式与效应分析(FMEA)等定性或半定量工具进行风险排序与筛选。常按1–5或1–10评估严重性、发生概率和可检测性,计算风险优先数(RPN)。回顾药品开发中的QbD实践可知,鱼骨图与FMEA是药物研发阶段应用最为广泛的风险分析工具。然而,各机构对"高风险"的判定阈值存在差异——部分机构以RPN≥20为高风险界限,另一些机构则将门槛设定为≥40。以片剂生产为例,研究人员通常围绕压片缺陷、润滑问题及制粒工艺等环节展开风险分析,先将鱼骨图中归纳的各类因素逐层分解为具体原因,再对这些原因进行风险排序。
风险评估方法软肋在于,RPN的高风险阈值各家不一(≥20与≥40都有),严重度从3改成4就能把一个CPP从低风险变高风险——而背后没有任何数据支撑。
设计空间可以被视为风险评估的数值对应物。根据ICH Q8(R2)的定义,设计空间指的是各种输入变量(CMA/CPP)之间的多维组合与相互作用关系。只要这些输入变量处于特定的范围内,就能确保产品质量。因此,只要产品在这些范围内运行,就不需要经过额外的监管审批,从而提升了设计的灵活性。片剂开发常用多变量DoE,在滚压、制粒、压片等单元操作中建立设计空间,以硬度、脆碎、崩解、溶出等CQA为响应。例如,在一种对乙酰氨基酚-抗坏血酸泡腾片剂的研发中,研究人员确定了制粒时间(3-8 分钟)、粘合剂用量(3-7%)以及滚压压力等参数的范围,以确保片剂的硬度在80到120牛顿之间,脆碎度低于0.5%,崩解时间不超过5分钟,泡腾时间在 3到6分钟之内。同时,所有批次产品在15分钟内的溶解度都应达到85%以上。
更实质的替代是把设计空间表达为失败概率。二甲双胍直压片案例用165万次Monte Carlo迭代(95%置信)在整个因素空间上估算"同时满足所有CQA"的概率,把联合失败概率<1%的区域划为设计空间。多工序模型进一步表明,单步安全区经下游压缩后可能边缘失效,故全局空间应更窄。
DoE 工具箱
在片剂QbD框架下,DOE的选择取决于研发阶段与先验知识,其价值在于设计逻辑的递进而非某一具体设计。
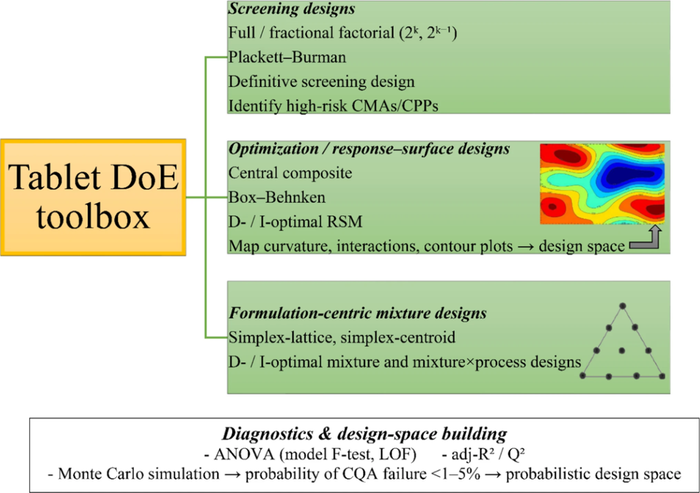
研发早期以筛选设计锁定关键因素:全因子设计四因素即需16次试验,而分辨率IV部分因子与Plackett–Burman设计可在12–16次试验中筛查8–11个因素,削减约50–70%的因子空间。但高R²并不保证模型可靠:某缓释片溶出终点R²达0.97而F检验不显著,拟合优度须结合方差分析与机理解释共同判断。
确定关键因素后,以响应曲面法(中心复合、Box–Behnken等)拟合二次模型,试验量增至30次以上,但可捕捉两水平设计无法发现的非线性关系、因素间的协同或拮抗作用及最优工艺区域。确定性筛选设计(DSD)在流化床与双螺杆湿法制粒中以13–17次试验兼顾主效应与部分交互。
当片剂性能取决于辅料相对比例而非绝对用量时,应采用满足总和恒定约束的混合物设计(单纯形格点、单纯形质心及D-/I-最优设计),以单一期望函数平衡流动性、压缩性与崩解目标;对受限多组分体系,计算机生成最优设计以24次试验即可估计全部模型系数,避免极端顶点设计的运行数爆炸。
因素与响应的选择由QTPP及潜在CMA的风险评估驱动:筛选阶段务实地纳入6–10个因素,响应直接对齐含量均匀度、脆碎度、崩解与溶出等CQA,并纳入粒度分布、堆密度等中间过程测量以强化机理解释。模型验证衔接监管预期:回归显著(p<0.05)、校正R²大于0.9、失拟不显著,并经确认试验与蒙特卡洛模拟量化设计空间内联合CQA失败概率低于1–5%。总之,有效的DoE要求因素选择对齐QTPP风险、模型尽量简约、预测经实验确认,是迭代学习过程而非一次性优化。
QbD 与 DoE 融合下的片剂处方与工艺优化
在片剂开发中,QbD 与 DoE 的融合体现为一条完整链条:以风险评估和先验知识圈定关键因素(CMA与 CPP),再用少量试验建立预测模型并定义设计空间,最终衔接控制策略。
制剂案例表明,筛选与优化的序贯设计(部分因子、Box-Behnken、中心复合、混合物设计)通常仅需 10–20 次试验即可获得预测误差低于 10% 的模型:速释、缓释与口崩片的优化处方均验证了这一路径,且不同 DoE 结构对设计空间的稳健性有可测影响,如中心复合设计的预测统计优于全因子设计。辅料优化进一步揭示非加和效应:二元崩解剂混合物的协同作用、淀粉与滑石粉的交互增益均无法由单组分数据外推;同一辅料对不同CQA的影响常相反,如崩解剂在提升溶出与硬度的同时恶化脆碎度,只有QbD框架下的DoE才能量化这类多维权衡。工艺层面,压缩力、压片速度、制粒参数等CPP对CQA呈强非线性与交互影响:压缩力从1500升至2000 psi 即可令设计空间消失;在优化点处模型预测误差多低于7.5%,概率设计空间以联合失败概率分区(低于 1% 的区域为设计空间)指导设定点远离边界。放大并非重新优化,而是匹配规模无关的工艺描述符(比混合能量、比压缩力、喷雾通量等),配合小规模确认试验,可使粒度分布、硬度等跨规模偏差控制在10–15%以内;而选用稳健的 CMA(如微晶纤维素)可降低CQA对压力波动的敏感性,从而放宽对CPP窗口的要求。
案例的共性局限在于:响应多为体外CQA,与临床表现的关联属推断而非实验验证,辅料批间及供应商差异也鲜少纳入设计空间。未来工作应将早期溶出指标、放大稳健性与患者相关属性纳入决策标准,而不止于药典合格性判定。
三步工艺验证
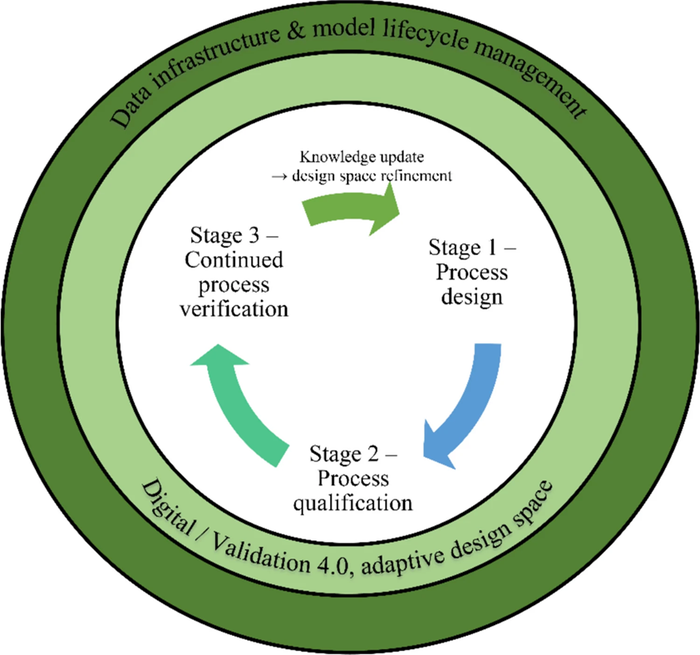
在QbD原则下,工艺验证由一次性确认演变为覆盖工艺设计(Stage1)、工艺性能确认(Stage2)与持续工艺核实(Stage3,CPV)的全生命周期活动。Stage 1的核心是通过DoE与机理建模建立CMA、CPP与CQA之间的定量联系,并将其转化为控制策略;ICH Q8(R2) 明确认可设计空间与持续工艺核实可替代传统验证。片剂案例印证了这一路径:布洛芬片优化识别出压缩力、压片速度与制粒/干燥时间为关键CPP,但纯经验模型的局限提示设计空间的界定须结合物理解释;氯吡格雷干法制粒片按单元操作(混合、辊压、整粒、压片)分别建立设计空间,再整合为含参数可接受范围(PAR)的总体控制策略;湿法制粒案例则用 Plackett–Burman 等工具对CPP排序并设定控制限,保障粒度、水分与片剂CQA符合要求。Stage 2并非孤立的三批重复,而是定向确认:运行于设计空间内或最优点的商业规模批次的 CQA须与Stage 1 预测吻合,以证明设计空间与控制策略成功转移;对既有产品,历史验证数据也可借助设计空间与控制策略等QbD概念重新解读,从而对接FDA的生命周期验证模式。Stage 3则要求明确的趋势监测计划:界定监控参数、规定检测漂移的统计规则,并将CPV观察结果反馈至控制策略的更新。各阶段交付物——含模型诊断的设计空间论证、含挑战条件逻辑的工艺性能确认方案、含统计规则的趋势监测计划——使早期 QbD–DoE成果显式传递至商业化生命周期管理,为后续 CPV 与实时放行奠定基础。
在QbD框架下,控制策略将设计空间与日常控制衔接为有机整体:物料属性限值、CPP 范围、过程控制与在线分析、成品检验乃至实时放行检验(RTRT)应在生命周期内协调一致、动态维护,由 Stage 1数据论证并经 Stage 2确认;在已注册设计空间内调整不构成法规变更,超出设计空间则通常须申报变更。作为 Stage 3的落地形式,CPV 在常规生产中基于统计趋势证明工艺保持受控;RTRT则以近红外、拉曼等过程测量替代终产品检验,其校准模型须全程维护,以监控并校正模型漂移。Validation 4.0将多变量过程数据与设计空间预期动态比对,偏差触发调查与设计空间更新。然而,多数已发表研究止步于Stage 1,将DoE成果嵌入日常监控与控制策略,仍是提升工艺长期稳健性尚未充分利用的机会。
挑战
尽管DoE已显著提升工艺理解,但定量证据表明行业实践距QbD的原始愿景仍有差距:欧盟2014–2019 年批准的494个药品中仅31%采用显式QbD,设计空间声明虽由约 6%升至35%,仍属少数;QbD常沦为文档框架而非贯穿生命周期的量化变异性管理策略。当前DoE应用存在三重局限:其一,设计保守,多为两水平因子与中心复合、Box–Behnken等一次性经典设计,因素仅3–5个且模型低阶,对原料变异、设备差异与放大效应外推能力差;其二,与风险评估及生命周期数据脱节,外部验证集、预测 R²与前瞻性确认批次使用有限,模型止步于样本内拟合;其三,贝叶斯、自适应与最优设计等现代方法几乎缺位,错失再估计设计空间的机会。过程分析技术(PAT)与AI/机器学习的融合同样不完整:PAT常为确认质量的外挂监测层而非闭环控制组件;机器学习则显著优于传统回归——近红外结合非线性模型预测机械性能与溶出的归一化 RMSE 低于 10%,而 PLS 等线性方法误差达 25–30%——但模型多在验证时即被冻结,实验设计很少与建模及监控协同规划,AI 用于工艺控制的法规框架尚在形成。
ICH Q8 至 Q14 已构成生命周期管理框架,但行业采纳不均:Q12既有条件使用有限,仅约五分之一企业就绪应对Q2(R2)/Q14。未来方向包括:以蒙特卡洛模拟构建概率设计空间并选取低风险运行点;借助既有条件区分DoE支持的参数范围与内部控制策略;按最小可行清单落地PAT与AI——以CQA驱动的数据治理、以漂移检测为核心的模型生命周期管理、与质量体系对齐的验证文档。当设计、PAT与法规预期对齐,每批数据将增量强化而非仅仅确认设计空间认知,DoE有望从局部优化工具升级为持续学习型控制策略的骨干。
Krull, S. M., Pavurala, N. & O’Connor, T. F. Impact of material properties and process parameters on residence time distributions in commercial scale continuous powder blending. International Journal of Pharmaceutics 703, 127346 (2026).



评论
加载更多