数据可信,始于量具可信:MSA 在制药工艺开发与质控中的应用
同一批片剂,两个实验室做含量测定,一个报 97.8%,一个报 99.6%;同一台压片机,中控硬度连续三天“漂移”0.4 kp,换台硬度计后漂移消失。这类争议常被归因为“操作差异”或“仪器状态”,但更基础的问题往往被跳过:我们从未量化过测量系统自身带来多少变异。测量系统分析(Measurement System Analysis,MSA)做的正是这件事——把“数据可信”从一句形容词,变成一个可判定的数字。
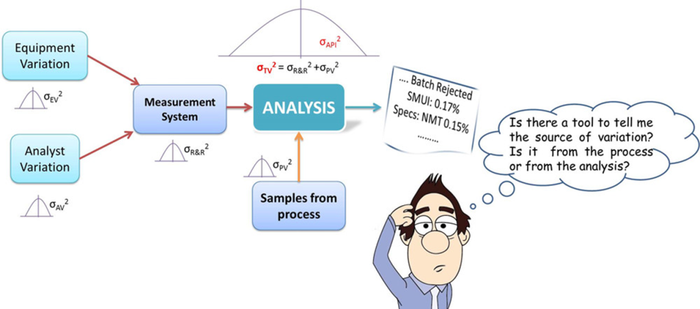
一、测量系统本身就是一个变异源
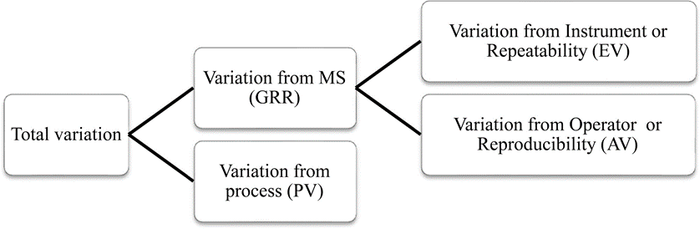
任何一次读数都是“真值 + 测量误差”。对一批样品取方差,这个关系可以精确表达:
左边是数据里看到的全部波动,右边第一项是样品间真实差异,第二项是测量系统贡献的噪声。控制图、能力指数、设计空间边界、CPV 趋势全部建立在左边这个数上,而所有工艺改进的结论都依赖右边两项能否被分开。二者混在一起,会产生三类系统性错误。
其一,把噪声当信号。 偏大时,控制图上的“异常点”多半来自量具,工程师会追着不存在的偏差做 CAPA;反过来,真实漂移也可能被噪声掩盖,直到 OOS 才发现。信噪比不足的监测系统,本质上是在给随机数做趋势分析。
其二,把方法变异算进产品质量。含量均匀度的接受值为 ( 时 ),其中的 同时包含片间差异与测量误差。测量系统不合格时 被系统性抬高,合格批被判不合格;叠加取样与制样变异后,判定不确定性进一步放大。
其三,把规格边界当成真值边界。规格相对于真值定义,而我们只拿得到报告值,二者之差即测量不确定度 ,于是合规判定天然存在一个模糊带:
取 (约 95% 置信)即为内控限。一个 47.5–52.5 mg 的含量规格,若报告值不确定度约为 3.2%,可靠合格区需外扩至 46.7–53.3 mg 才谈得上稳定判定。不做 MSA 就没有 ,没有 ,判定规则只能拍板。
法规语境指向同一处:USP <1058> 的仪器确认合格,不等于“人—机—料—法—环”组成的测量系统合格;ICH Q2(R2) 与分析规程生命周期要求给出目标测量不确定度;工艺验证第三阶段与 CPV 则默认数据可靠。MSA 正是把三者串起来的那一环:它回答“这套测量能否支撑这个判定”。
二、MSA的五个特性
MSA 的定义可以很短:用统计方法分解测量系统的变异来源,并判断其是否足以支撑预定用途。注意“系统”二字——它不等于仪器,而是仪器、被测对象、方法与程序、环境与操作者的整体。
GRR(Gauge Repeatability & Reproducibility,量具重复性与再现性)是
MSA 框架下的一个具体研究,只量化“精密度”这一项:重复性(同一人、同一仪器、短时间重复测量的波动)+ 再现性(不同人、不同天、不同仪器之间的差异),输出 %GRR 和 ndc (number of distinct categories,可区分类别数)两个判定指标。
MSA看五个特性。偏倚看均值偏离参考值多少,线性看这个偏离是否随量程变化,稳定性看它随时间漂不漂移;重复性是同一人、同一仪器、短时间重复测量的波动,再现性是换人、换天、换仪器后的差异。
|
|
|
|
|---|---|---|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
五项之外还有一个前置条件:分辨力。分辨力指测量系统能够察觉并区分的最小输出增量。分辨力不足时上述五项都失去意义,通常要求优于公差或过程变异的 1/10。变异模型为:
交互项 表示不同操作者在不同样品上表现不一致——均值-极差法估不出这一项,方差分析法可以。
判定看两个数,必须同时满足:
以公差为分母服务放行判定,以总变异为分母服务过程监控——两个分母对应两个问题,混用会让结论反向。判定带:小于 10% 可接受,10%–30% 条件接受,大于 30% 不可接受; 不小于 5。 不足时,即便 好看,系统也只能粗分高低,撑不起能力分析。
最后按数据类型分流。计量型数据走上面的方差语言;计数型系统(外观、可见异物、灯检)没有连续读数,改用一致性语言——与标准比对计算 Kappa,并分别统计漏判率(患者风险)与误判率(生产者风险)。两套判据不可互相替代,这也解释了为什么 GRR 研究对计数型系统根本不适用。
术语辨析:方法验证 ≠ 测量系统分析
|
|
|
|
|---|---|---|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
验证通过不等于日常测量系统合格:前者是一次“考试”,后者是长期“体检”。
三、 GRR 怎么做
第一步,先定用途。用于放行判定还是工艺开发?用途决定分母取公差还是过程变异,也决定判定带是否收紧(安全相关特性通常直接按 10% 要求)。
第二步,抽样决定成败。常规设计为 10 个样品 × 3 名操作者 × 3 次重复,共 90 次测量。关键不在“10”,而在样品必须覆盖过程真实变异,理想情况覆盖公差的 80%–100%,必要时纳入两端不合格品。若样品取自同一批同一位置, 被人为压小, 严重低估——这是最常见也最隐蔽的失效。
第三步,盲测与随机化。编号对操作者不可见,顺序随机,按日常方法独立测量,不得交流读数。
第四步,用方差分析而非均值-极差法。后者估不出交互、处理不了不平衡数据。注意分量估计本身不确定度很大:10 个样品、3 人、2 次重复时,样品间标准差的估计在 90% 置信下仍有 35%–40% 的误差幅度;要收到 20% 精度,样品数需增至 30 个以上。
第五步,判定并定位。 落在 10%–30% 时先看分量:重复性主导,问题在仪器、被测对象、方法或环境;再现性主导,问题在作业指导书、培训与定位辅助。两者整改成本差别很大。
第六步,补做偏倚、线性与稳定性。用标准物质覆盖量程做回归,检验偏倚与斜率是否显著(斜率显著意味着量程内偏倚不一致,需分段修正);稳定性用同一标准品定期复测看趋势。
第七步,破坏性测量改嵌套设计。压碎强度、脆碎度、无菌检验无法对同一样品重复测量,只能把“同批/同位置”当作伪重复,按嵌套结构估计分量,否则重复性被严重高估。
第八步,计数型另立标准。外观、可见异物、灯检考察的是人与标准的一致性:含边界品的 50 个样品、3 人 × 2 轮,算 Kappa(大于 0.75 为良好),并分别统计漏判率(患者风险)与误判率(生产者风险)。只看一致率会掩盖系统性偏移——两人错得一样,一致率照样很高。
四、四个应用场景
放行检验与含量均匀度。以公差为基准算 ,据此设内控限。测量不确定度占规格宽度 5% 以上时, 判定应使用 guard band,而不是贴着规格限卡边放行;同时为 OOS 调查提供“是否为测量原因”的判据。
溶出度。典型的高变异多环节系统:仪器状态、介质脱气、取样位置、分析方法叠加。用嵌套设计分层估计各环节方差,才能判断批间差异是否真实;方法转移时,跨实验室再现性应写入接受标准,而不是留给事后争议。
近红外/拉曼模型。一处容易忽略的数学事实:参考方法带误差时,普通最小二乘的校正斜率会被系统性压缩:
参考方法 偏高,会让模型“看起来线性不足”,被误判为模型问题。先量化参考方法,再谈模型优化,这是 PAT 项目最常见的返工来源。
在线检测与 CPV。控制限宽度受测量噪声支配。 为 30% 时,小于 1.5 倍测量标准差的工艺偏移无法判出,控制图不是过度报警就是集体失明。先做 MSA 再定控制限;顺序颠倒,CPV 只是把噪声画成了趋势。
六个常见陷阱
-
1. 样品代表性不足:同一批同一位置取样, 虚低,结论虚高; -
2. 只用均值-极差法:估不出交互,把系统性问题算进重复性; -
3. 混淆两个分母:用占总变异的数支撑放行判定,或反之; -
4. 一次 GRR 当永久结论:换人、换仪器、大修后必须重做; -
5. 把方法验证报告当 MSA:验证的是方法,不是日常系统; -
6. 忽略参考方法的不确定度:PAT 建模时把参考误差算进模型误差。
五、结语
MSA 常被视为质量部门的一张表格,实际上它是把“数据”转换成“证据”的转换器。设计空间的边界是用测量值画的,控制策略的触发点也是用测量值定的;测量系统不合格,设计空间就只是模型的外推,控制图就只是噪声的画像。
先证明量得准,再讨论工艺稳不稳。这个顺序,比任何一张漂亮的 CPK 报表都更能说明问题。
文章内容来自QbD药PAT,Pharma TEC制药业整理编辑,责任编辑:邵丽竹,审核人:何发
版权声明:本文由“制药工艺与装备”平台整理发布,版权归原作者所有,如有侵权请联系删除。邮箱:cuifangfei@vogel.com.cn
邵丽竹
何发
热点文章
-
2026(第十八届)弗戈制药工程论坛
2026-08-31
-
2026中国生物医药全景报告:规模破7万亿,创新药正式出海逆袭
2026-08-31
-
刚刚,国家局 GMP 新附录,来了!
2026-09-02
-
A 级是几级?一张表看懂GMP洁净区 A/B/C/D 四个级别与设计要求
2026-08-26
-
AI for Science爆发!中国30家硬核企业全盘点
2026-09-14
-
无菌药品生产洁净环境确认与环境监测:法规要求及实操解析
2026-08-27
-
诺和诺德,宣布改名:沿用百年的“Nordisk”正式退场!
2026-09-15
评论
加载更多