PIC/S发布PI 058-1:无菌制药7个关键变化
2026年10月28日,PIC/S正式发布PI 058-1《无菌药品生产附录1中最重要变更的解读》,文件同日生效。这份仅29页的问答式文件由PIC/S、EMA和WHO三方联合工作组共同起草,以统一口径澄清新版附录1实施以来行业争议最集中的关键技术问题。
随着NMPA加入PIC/S进程持续推进,国内无菌药品附录正加速向2022版Annex 1看齐,这份解读文件的技术口径,很可能成为未来几年监管检查的重要参照。
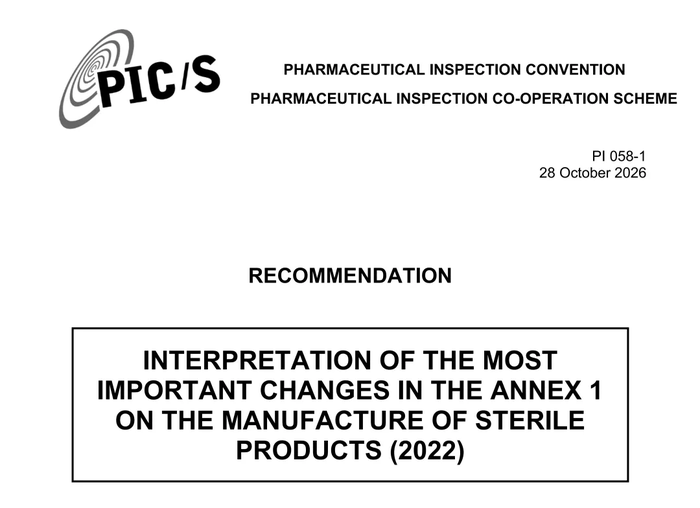
PI 058-1的前身是2010年的PI 032-2,此次是配合2022版无菌附录(Annex 1)大修而做的官方解读。关键时间线如下:
· 2022版无菌附录:2022年9月9日通过,2023年8月25日生效(唯独8.123条款,2024年8月25日才强制);
· 解读文件:由瑞士Swissmedic于2023年起草,经PIC/S–EMA–WHO联合实施工作组(A1IWG)定稿,2026年10月16日PIC/S委员会通过,10月28日正式生效。
文件明确指出:“PIC/S、欧盟和WHO对Annex 1的技术解读应保持一致。”这意味着全球无菌检查的技术口径正在统一。
对中国企业而言,这一点尤为重要:目前NMPA正在推进加入PIC/S的进程,国内《无菌药品附录》也在向2022版Annex 1看齐。换句话说,这份解读文件的口径,很可能就是未来几年国内检查员手中的“参考答案”。
七大关键变化解读
文件多处反复强调:附录1从未将汽化过氧化氢(VHP)列为灭菌剂,原因在于其稳健性和材料穿透能力不足。VHP在附录1中被明确定位为表面“生物去污”(bio-decontamination),而非灭菌(sterilization)。
最需要警惕的一条:针对“VHP能否用于冻干机灭菌”的问题,官方明确答复——如果冻干机仅采用VHP进行生物去污而未进行灭菌,应被视为一项缺陷(deficiency)。文件指出,在可能的情况下,湿热灭菌是首选方法;只有因工艺或材料限制无法采用湿热灭菌时,才应考虑其他方式。就冻干机而言,应设计和运行可蒸汽灭菌的设备。
此外,消毒剂轮换程序并非强制要求。但文件要求企业使用一种以上类型的消毒剂,包括定期使用杀孢子剂。无论是否采用轮换程序,消毒程序均须通过正式验证,证明对预期水平的表面污染物、细菌和真菌有效;同时应将消毒程序有效性的监测纳入持续质量管理,在重大变更或偏差时、出现重大新问题时以及定期产品质量回顾中进行评估。
文件明确:CCS(污染控制策略)没有规定必须是单一文件,也没有固定格式要求。已有的受控体系可以直接引用,不需要推倒重写,但CCS必须把各体系之间的相互作用说明清楚,保证全厂污染控制一致且持续改进。
评审频率方面,建议至少在管理评审中审核CCS的有效性,在重大变更或偏差时、出现重大新问题时以及定期产品质量回顾时也应同步复盘,最低审核频率为每年一次。即使是非无菌产品,如果设置了C级/D级洁净室以保证低生物负荷产品质量,CCS同样具有意义。
一句话:别再交一份“为检查而写”的CCS了,它要能真正驱动持续改进。
物料与洁净度:可跳级、风速可调
关于物料传递,当问及“物料经气锁间或传递窗传递时,是否始终必须严格遵循区域洁净度梯度,还是某些情况下可以跳级”,文件答复:对于向更高级别洁净室的物料传递,并不严格要求始终遵循区域洁净度梯度。在完全符合附录1要求的前提下,向C级区域传递物料时可以跳级。
关于A级风速,附录1给出的0.36–0.54 m/s均匀风速是指导值,并非绝对不可偏离。如生产企业判定该范围内的风速存在潜在污染风险,在CCS中经科学论证后可采用不同的风速。这种情况下,气流可视化研究(气流流型)应与风速测定相互印证,并证明对关键工艺操作的保护(首过空气保护)。
除菌过滤:PUPSIT的边界
附录1第8.87条要求,在可行的情况下,对用于最终产品灭菌(如溶液或液体)的过滤器进行使用前灭菌后完整性测试(PUPSIT)。
对于生产工艺中用于上游生物负荷控制的其他除菌级过滤器,PUPSIT并非强制,但完整性测试应基于风险并按照CCS进行。采用冗余过滤时,应对声明为可能用于支持批放行的过滤器做PUPSIT;如冗余过滤器未做PUPSIT,主过滤器使用后测试不合格时,不能用冗余过滤器来证明除菌过滤步骤成功。
文件明确,环境监测中悬浮粒子测定的最低流量为每分钟28升,采用更低流量一般不可接受。≥5.0μm粒子的最大限值并非A级(静态和动态)、B级(静态)分级时的默认要求,但日常运行仍需监测以符合规定限值。
微生物测试方面,洁净室再确认需要进行分级(静态和动态总粒子浓度测定),未明确要求活性粒子测定。沉降碟(表6)限值按皿计,较短暴露时间(少于4小时)无需更严格限值,但不应为规避阳性结果而故意缩短暴露时间。A级和B级沉降碟暴露应覆盖整个操作过程。
关于警戒限和行动限,附录1未规定建立警戒限的统计方法,企业可自行确定并记录在质量体系中。当新工艺数据有限时,可基于洁净室确认测试结果建立警戒限;数据增多后,应基于环境监测数据评估,并定期审核调整。
人员与APS:资质与频率要求
人员管理方面,7.6条款明确:人员可能因卫生不良、监测趋势变差、APS失败、违反无菌规范等被取消无监督进入洁净区的资格。企业应当有书面程序定义触发条件和措施,包括收回门禁卡、更新门禁系统。重新获得资格要基于风险,可能需要再培训、重新更衣确认、重新APS。这对人员流动性大的企业,是一个重要的管理提醒。
APS(无菌工艺模拟)频率方面,9.38条款直接点名ISO 13408-1:它不能凌驾于Annex 1之上。哪怕是高度验证的隔离器系统,也不能一年只做一次APS——每条线、每个班次、每年至少两次。此外,长灌装(如96小时)APS要覆盖最大灌装时长;多条冻干机不能用括号法(bracketing)偷懒,每一台、每一条转移路径都要覆盖;campaign生产、长停机后恢复,也都有明确的APS要求。
供应链与水系统:SUS审计与WFI监测
单次使用系统(SUS)方面,8.134条款把话说得很重:关键SUS,终端用户通常应当进行现场评估(或持有该场地合规证据)。审计要覆盖灭菌工艺及验证、分包商资质、过程缺陷剔除、缺陷率等。同时,可提取物/浸出物(E/L)研究不能全靠供应商数据包——终端用户要基于工艺条件、给药途径、接触时间等做自己的风险评估,并文档化。这对大量使用一次性生物反应袋、管路的生物药企业,是一个明确的合规成本信号。
注射用水(WFI)方面,6.10条款指出,70℃循环是“强烈建议”而非铁律——低温/常温回路在必要时允许,但必须有更严格的灭菌/消毒和监测措施,且要论证并验证。6.13条款更明确:在线监测(通常只有TOC和电导率) alone不够,回水环路也必须纳入离线监测计划,测微生物和细菌内毒素。此外,工艺气体在使用点要做微生物监测,频率基于风险。
这份文件最值得关注的地方,不是它新增了什么要求,而是它把“基于风险”“科学论证”这些老生常谈,逐条落到了可检查的细节上。检查员未来拿着它来查你,问的不会再是“你有没有文件”,而是“你的数据凭什么支持这个结论”。
· 把CCS从“文件”升级为“体系”:立刻盘点本厂CCS是否为活文档、是否每年复盘、重大变更是否触发更新。如果不是,明年检查就是隐患。
· 紧急排查冻干机与隔离器的灭菌方式:凡是“只做VHP去污、不做灭菌”的,按官方口径已是deficiency风险项,该上蒸汽灭菌的、该补科学论证的,尽快排期。
· 人员资质体系补课:建立更衣确认+微生物评估的标准程序,同时把“取消资格”的书面程序补齐——这是很多企业的空白。
· 建SUS供应商现场审计能力:把关键一次性系统供应商纳入现场审计台账,E/L评估自己做主,不甩锅给厂家数据包。
· APS程序全面对标:频率、每条线每班次、campaign、长停机、多条冻干机——逐条自查,缺哪补哪。
· 借PIC/S接轨之势,提前布局出海合规:把Annex 1(2022)+这份PI 058-1当成“全球检查参考答案”来对标,别等检查员拿着它来查你。
对中国制药企业而言,提前对标Annex 1(2022)及PI 058-1解读要求,不仅是合规底线,更是参与全球市场竞争的基础能力。
邵丽竹
何发
热点文章
-
2026(第十八届)弗戈制药工程论坛
2026-08-31
-
2026中国生物医药全景报告:规模破7万亿,创新药正式出海逆袭
2026-08-31
-
刚刚,国家局 GMP 新附录,来了!
2026-09-02
-
A 级是几级?一张表看懂GMP洁净区 A/B/C/D 四个级别与设计要求
2026-08-26
-
国内首仿已报!替尔泊肽专利还剩十年,仿制药大军已经急不可耐?
2026-08-18
-
AI for Science爆发!中国30家硬核企业全盘点
2026-09-14
-
诺和诺德,宣布改名:沿用百年的“Nordisk”正式退场!
2026-09-15
评论
加载更多