低剂量口服固体制剂连续制造:控制策略全解析
连续制造的招牌是实时控制:粉体在管线里跑,探头盯着混合器出口和压片机加料斗,浓度一漂就剔除。可API含量一掉到 5%w/w以下,这套逻辑就褪色——常规近红外与拉曼光谱响应的定量下限大约就在 5% w/w 附近,再往下,原料药信号被辅料基质淹没,模型不是不准,而是没资格写进控制策略。固定剂量复方更麻烦,两个活性成分谱图大面积重叠,连特异性都过不去。ICH Q13 明说PAT不是连续制造的前提,但已注册产品绝大多数都带着PAT。于是真问题不是"要不要 PAT",而是PAT看不见时,控制策略怎么写。IQ 联盟白皮书(阿斯利康、罗氏、Vertex、艾伯维、GSK 联署)给的策略:把测量做灵敏、用模型做软测量、换平台让混合均匀度由设计保证,再夹一层"慢一点但更确定"的兜底。
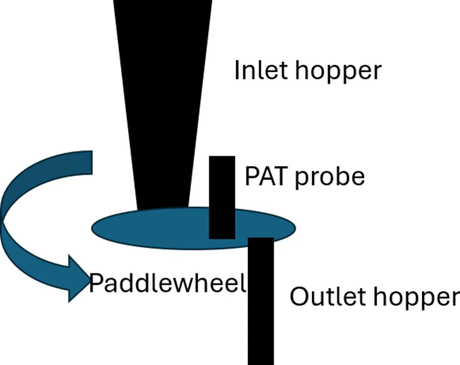
第一,把采样界面做好。真正有想法的是波多黎各大学 2020 年公开的流采样器:进出料口之间加一组桨叶,把粉流主动送进探头窗口下方,按采样理论(TOS)让每一份粉体都有等概率被看到的机会。效果立竿见影:咖啡因体系在最低的 0.76% 测试点给出 6.3% 的相对预测误差;换成布洛芬,五个水平各采 200 条谱,在 2%、3%、4% 载量上只用一到两个潜变量就把绝对误差压到 0.1–0.4% w/w;同一器件配拉曼,1.5–4.5% 咖啡因拿到 0.21% w/w。同一台光谱仪,换个采样口,误差掉一个量级。
第二,换传感器。空间分辨NIR(SR-NIR)在照明点周围布一圈收集光纤,同时拿到不同空间位置与穿透深度的信号,等于把"采了多大一团粉"变成可调参数。有研究用它攻对乙酰氨基酚这类低载量品种,采样只要3毫秒,在0.50%w/w 载量下做到0.04%w/w 的绝对误差,相对误差就是 8%。光致发光(LIF)靠荧光而非吸收,本底更干净,0.67% 载量下有 1.1% 的相对交叉验证误差,代价是湿度、密度、温度还没摸透。还有一条巧路:湿法制粒把黏合剂与原料药溶进同一黏合液,去测浓度高 500 倍的黏合剂、再按配比反推原料药,40–100 ppm 内误差小于 10 ppm——测不到就测它的影子。
第三,把模型当软测量。软测量就是用一组好测的过程变量去估计难测的质量属性,最朴素的例子是用压片力辅助控制片重均匀性。真正撑起连续制造的是停留时间分布(RTD)模型:输入各喂料器质量流、混合转速与各段停留时间,把混合现象纳进去,就能算出前后混合叠加后压出的片子浓度,已有研究证明它能驱动实时剔除。但有个值得抄的细节:那条线上加料斗 NIR 是用来支持 RTD 模型开发的,最终却没进商业控制策略——入口料斗振动器一启动,粉体密度一变,NIR 的稳健性就崩了。模型有时不是 NIR 的补充,而是它的替代。RTD 自己也有两个软肋:连接件里积的粉突然塌落,模型抓不到,得靠混合器称重传感器补信号;瞬态阶段的假设是否成立决定剔除动作对不对,不放心就只能在扰动前后各留安全裕度,把整段剔掉。
法规天花板必须说清楚。FDA2025 年关于21CFR 211.110的草案指南写得很硬:单靠过程模型不足以满足条款要求,而且 FDA 明确表示不知道有哪个模型能同时证明两件事——假设在常规生产中持续成立,以及厂家能察觉假设何时失效。这句基本判了"纯模型控制"的死刑。多变量统计过程控制(MSPC)把上百个参数压成几个趋势,能看出相关性结构的变化,但白皮书自己承认:至今没有可 GMP 实施的验证案例。混合模型是当下最被看好的折中——把一阶质量平衡与 NIR 偏最小二乘的效价信号按平均停留时间尺度做滑动平均融合,既压住基质效应漂移,也降低数据模型外推失败的风险;更进一步用卡尔曼滤波把探头读数与半机理模型调和,只靠上游一个测量点就能预测成品片效价。代价是跨学科门槛与算力,"怎么验证"也还没有标准答案。
第四,是承认测不了,退回慢一点但更确定的方法。压片后的片芯做 at-line NIR,目的不是实时剔除,而是分段做中控:包衣一锅接一锅,每锅放行前必须被两个通过的检测结果限定。一个不合格结果可以连累后面几锅一起被剔进隔离容器。看着保守,实际很划算:片芯的实时放行检验与包衣并行,包衣一结束就能出放行决定。再退一步是液相色谱加机器人,一次几百片无人值守——破坏样品、前处理慢,但对难品种的准确度和检出限,PAT 还追不上。这条路的成本全在采样频率上,而频率应与瞬态扰动的剩余风险相称。
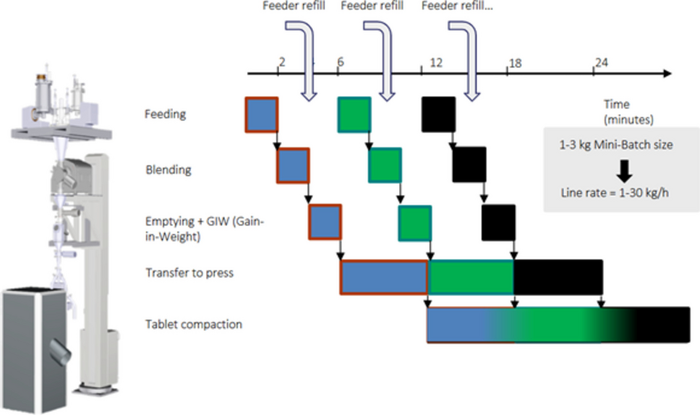
最后,替换工艺技术,让均匀度由工艺本身保证。半连续直压(sCDC)最务实:失重式喂料器按重力计量把原料药与辅料配进 1–3 kg 迷你批,高剪切混合器批式高速混匀,然后算这一批的实际载量、同时评价混合过程数据(转速、时间、装量)判断混合效果。两项都过才送压片机,任一项不过整批弃掉。喂料精度可到配方量的 0.5%,补料安排在喂料器停转的混合阶段,全程保持重力计量,不会像全连续线那样在补料时切到体积模式。难处很具体:离散卸料比稳态流更易偏析;1% 载量下 1–3 kg 迷你批只需 10–30 g 原料药,而工业不锈钢件皮重很大,称得准不是理所当然。最关键是,只要开发阶段用每批混合后分析数据、加料斗 PAT 与分层含量均匀度攒够证据,商业阶段控制策略就能退回批式思路,产线上不必挂探头。
热熔挤出(HME)走另一条物理路线:双螺杆把原料药与热塑性聚合物熔融共混,分子级相容带来固溶体级别的分散均匀性,对低剂量几乎是降维打击。但它还没甩开预混——仍建议先预混再喂入以压住喂料波动,有研究做卡维地洛 0.5–1.0% w/w,发现固体喂料方式直接决定均匀度成败。因此这条线上 PAT 从"把关"退成"二次确认",代价是溶出延迟与热敏品种的降解风险。干法包衣靠纳米级粗糙度削弱范德华力、提均匀性,不形成化学键;实验室里漂亮,商业规模尚未成熟,还出现过低载量下并未改善均匀度的反例。双螺杆湿法制粒的说服力最强:卡维地洛 0.05% w/w 的极低载量,连续制粒做出的片子混合均匀度 RSD 低于 2%,优于批式高剪切,还能放大到 10 kg/h。参数控制就三件套:失重信号控填充率、螺杆转速控停留时间进而控制粒程度、液体速率控液固比。物料近似活塞流又带一点回混,只要输入均匀输出就稳——真正的控制点在上游:要么喂已认证的批混料,要么把连续混合紧耦合在制粒机前。
排序的逻辑并不复杂。在线测量与模型优先,因为检测快、剔除最及时;难到连 at-line 都不够的品种,退回离线色谱,用分层采样和"两个通过结果夹一锅"的笨办法换确定性;平台替换治本,但受品种与产能约束。三者不是替代,而是按剩余风险叠加的分层防御。最有价值的判断大概藏在这里:低剂量连续制造的控制策略,本质上是在两种等价方案之间选——要么把"测不到"变成"不需要测",要么承认测不到,然后用更慢、更笨、但更确定的方式去测。至于 5% 这个数字,它不是自然常数,是当前光谱学与化学计量学的工程边界;采样界面、新型传感器与混合建模每往前推一步,这条线就往下挪一点。真正该写进控制策略的,不是"我们用了 PAT",而是"我们知道它在哪儿会失效,以及失效之后谁来兜底"。
文章内容来自QbD药PAT,Pharma TEC制药业整理编辑,责任编辑:邵丽竹,审核人:何发
版权声明:本文由“制药工艺与装备”平台整理发布,版权归原作者所有,如有侵权请联系删除。邮箱:cuifangfei@vogel.com.cn
邵丽竹
何发
热点文章
-
2026(第十八届)弗戈制药工程论坛
2026-08-31
-
2026中国生物医药全景报告:规模破7万亿,创新药正式出海逆袭
2026-08-31
-
刚刚,国家局 GMP 新附录,来了!
2026-09-02
-
A 级是几级?一张表看懂GMP洁净区 A/B/C/D 四个级别与设计要求
2026-08-26
-
国内首仿已报!替尔泊肽专利还剩十年,仿制药大军已经急不可耐?
2026-08-18
-
AI for Science爆发!中国30家硬核企业全盘点
2026-09-14
-
诺和诺德,宣布改名:沿用百年的“Nordisk”正式退场!
2026-09-15
评论
加载更多