文件修订积压严重,一药企违反GMP被查!
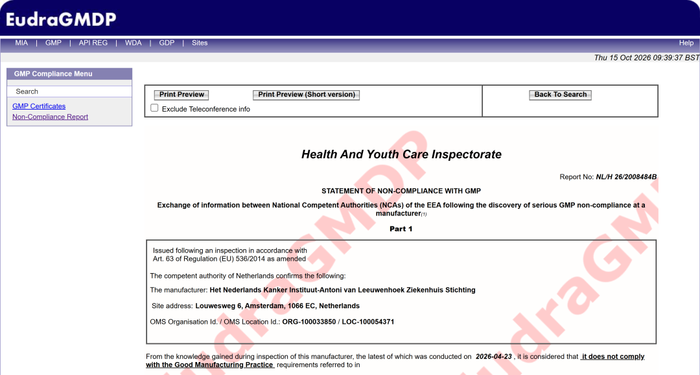
检查列出了严重缺陷和主要缺陷,包括产品/中间产品检验不合格仍被放行,多分文件的修订工作严重积压等,如下:
严重缺陷:
1)OOS处理流程执行不充分。实际操作中,多批成品在水分或含量测定不符合规定限度的情况下仍被放行。一种ATMP药品在一项作为过程控制开展的无菌检测不合格的情况下仍被放行。此外,关于OOS的处理程序不够明确,可能导致在未充分调查并提供充分理由的情况下即对批次放行。
主要缺陷:
1)对GMP附录1的差距评估及污染控制策略不完整。在ATMP生产方面,多个环节未得到有效控制。
2)无菌工艺模拟存在不足。
3) 微生物检测结果的设计、调查及趋势分析均存在不足,例如,在A级洁净区内进行ATMP产品操作的人员手部多次出现微生物超标现象。
4) B级洁净区的人员行为规范及更衣程序均存在缺陷。
5) 药品质量体系不完善。这一点体现在对偏差管理、CAPA、变更、投诉、自检以及产品品质回顾等方面所发现的缺陷中。
6)计算机化系统验证与数据完整性方面的做法存在不足。
7)未能得到充分遵循良好文件管理规范(GDocP),例如多份文件的修订工作严重积压。
文件修订积压
检查报告中提及多份文件的修订工作严重积压,被判定为严重缺陷,这也是很多药企文件管理工作的一大“痛点”。
此前,在我国药监检查中,也出现药企文件修订不及时的缺陷:
如辽宁X威药业有限公司在2024年5月的检查中发现:在变更控制方面存在变更实施后的文件修订不及时的问题;在文件管理方面存在记录不规范等问题。
如辽宁X参健康药业有限公司在2025年4月的检查中发现在文件管理存在文件修订不及时的问题
如辽宁X峰药业有限公司在2024年9月的检查中发现:存在部分文件修订不及时的问题;存在部分规程指导性不强等问题。
如阜新X药有限责任公司在2025年7月的检查中发现:在文件管理方面存在个别药品说明书修改后未修订质量标准中注意事项等内容的问题。
SOP未及时修订
此前,FDA对Hugel Inc.(韩国春川)的检查中也发现SOP未及时修订的缺陷:
The SOP for logbooks preparation and management (SOP # AWLS-QA-015:F05) was not updated in a timely manner to include adequate controls to prevent the loss of logbooks (DV19-035). Specifically, in November 22, 2019 the firm discovered that twelve logbooks that document the use of incubators went missing in 2016 and 2017 and as a result, SOP # AWLS-QA-015:F05 was not revised until January 29, 2020 to mitigate the problem.
《记录本编制与管理SOP》未及时更新以包含足够的控制措施来防止记录本丢失(DV19-035)。具体而言,2019年11月22日企业发现12本记录培养箱使用情况的记录本在2016年和2017年丢失,但SOP直到2020年1月29日才修订以解决该问题。
作废文件仍被使用
在FDA对Alvotech HF(冰岛、安沃泰克)的检查中也发现:作废版本文件仍被使用的缺陷:
Management of superseded versions of controlled documents and SOPs is inadequate. Superseded versions of controlled manufacturing batch record (MBR) and manufacturing laboratory records (MLR) were printed for use, as evidenced by EV2024-077 (occurred on 27NOV2024), QI-000331 (occurred 25MAR2025). In addition, superseded versions of SOPs can be printed by SMEs from Veeva system as demonstrated.
受控文件和SOP的作废版本管理不充分。受控生产批记录(MBR)和实验室记录(MLR)的作废版本仍被打印使用——2024年11月27日的EV2024-077、2025年3月25日的QI-000331证明了这一点。此外,SME被允许从Veeva系统打印SOP的作废版本。
QC工作积压严重,稳定性试验逾期
此前,FDA在Glenmark的警告信中也提及QC工作积压导致稳定性试验逾期的缺陷,FDA检查发现该公司未能在取样后的规定时间内及时完成稳定性测试。很大一部分样品的稳定性测试逾期3 个月甚至更久。该公司回复中提供了待处理稳定性样品测试的积压详情、稳定性测试延迟的根本原因,并说明在检查前,所有延迟的稳定性样品测试已完成。该公司表示实施了质量和高管管理层监督,以审查稳定性测试的进展、指标以及稳定性测试的资源可用性。该公司制定了增加QC资源的计划,通过提高 QC 实验室容量、购买和确认额外设备以及招聘额外人员来减少稳定性样品测试的延迟。FDA对此并不接受。
文章内容来自GMP办公室,流程工业整理编辑,责任编辑:邵丽竹,审核人:何发
版权声明:本文由“制药工艺与装备”平台整理发布,版权归原作者所有,如有侵权请联系删除。邮箱:cuifangfei@vogel.com.cn。
邵丽竹
何发
热点文章
-
2026(第十八届)弗戈制药工程论坛
2026-08-31
-
2026中国生物医药全景报告:规模破7万亿,创新药正式出海逆袭
2026-08-31
-
刚刚,国家局 GMP 新附录,来了!
2026-09-02
-
A 级是几级?一张表看懂GMP洁净区 A/B/C/D 四个级别与设计要求
2026-08-26
-
诺和诺德,宣布改名:沿用百年的“Nordisk”正式退场!
2026-09-15
-
2026(第十八届)弗戈制药工程论坛日程首发 | 1大主论坛+8场分论坛
2026-07-24
-
国内首仿已报!替尔泊肽专利还剩十年,仿制药大军已经急不可耐?
2026-08-18
评论
加载更多